二类医疗器械注册证全解析 流程、要求与常见问题

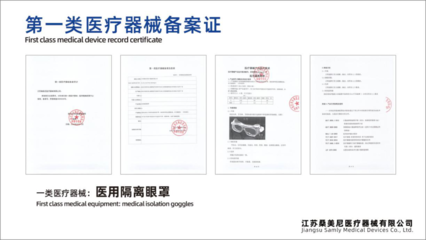
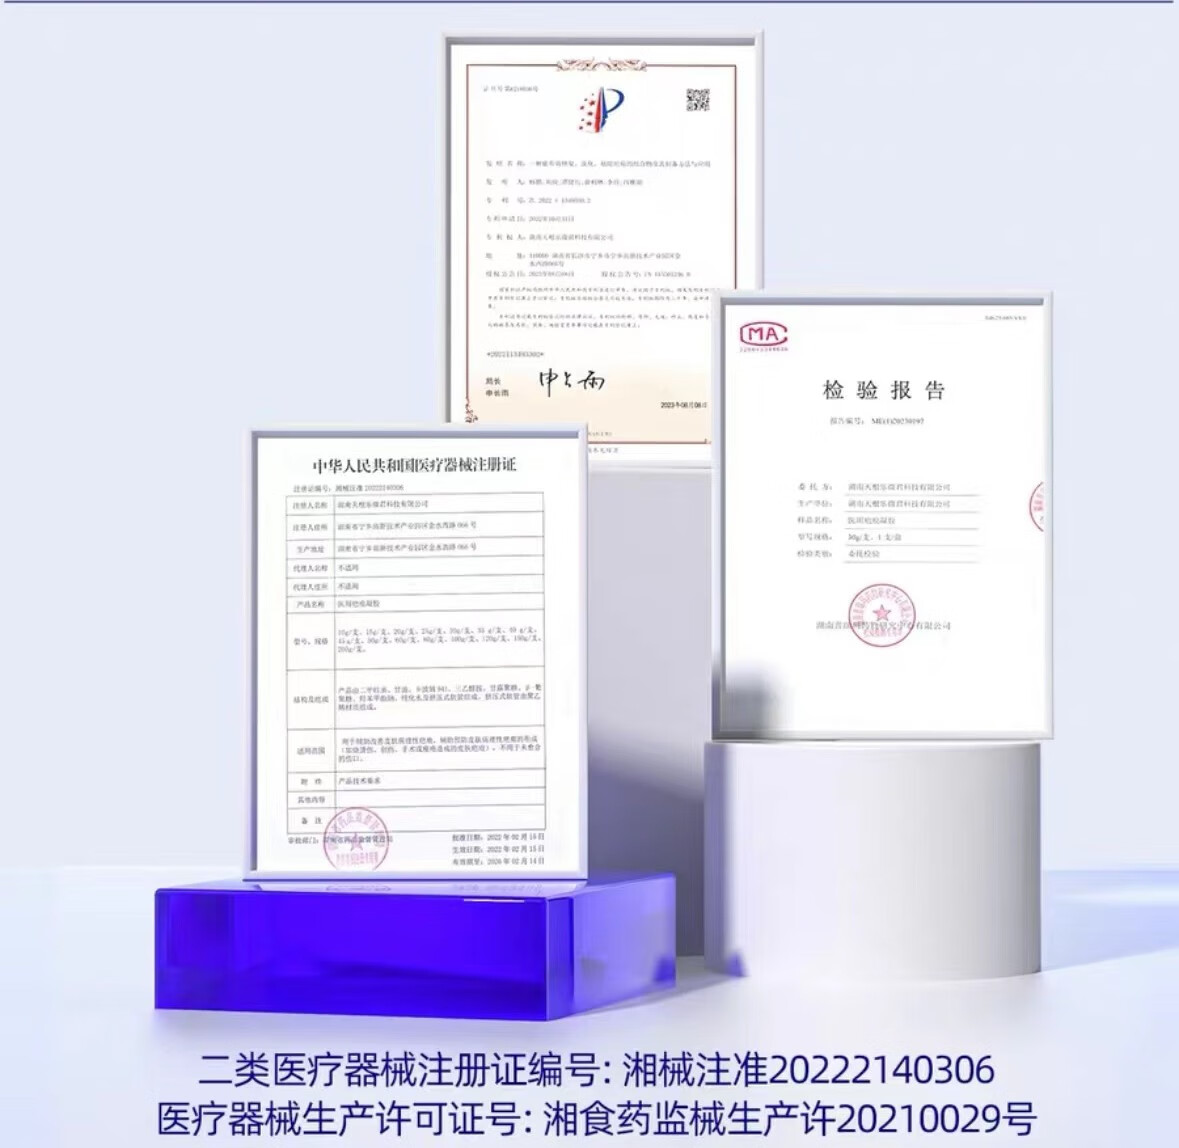
二类医疗器械注册证是医疗器械上市前必须取得的法定凭证之一,由国家或省级药品监督管理部门审批颁发,证明该产品符合安全性与有效性要求,准许在境内销售和使用。相较于第一类医疗器械的备案管理,第二类医疗器械由于具有中度风险,需要严格控制管理以保证其安全有效,因此注册流程更为严格和复杂。
一、二类医疗器械的定义与范围
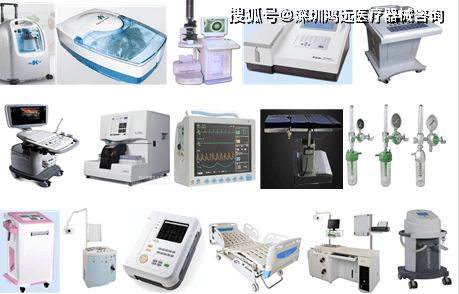
根据《医疗器械监督管理条例》,第二类医疗器械是指具有中度风险,需要严格控制管理以保证其安全、有效的医疗器械。常见产品包括:医用缝合针、血压计、心电图机、无菌注射器、医用口罩(部分类型)、生化分析仪、超声诊断设备等。值得注意的是,产品分类并非一成不变,国家药品监督管理局会根据风险变化动态调整分类目录。
二、注册申请的主体与条件
申请二类医疗器械注册证的主体应当是依法登记的企业法人。申请人需具备与产品研制、生产相适应的质量管理体系,并确保产品研发过程真实、完整、可追溯。对于委托生产的,还需提供受托方的生产许可证及委托协议。境外申请人应当由其在中国境内设立的代表机构或指定代理人办理注册。
三、注册申报的核心资料
申报资料是注册审查的基础,通常包括:
- 申请表与证明性文件;
- 安全有效基本要求清单;
- 产品技术要求(含检验方法);
- 检验报告(由具有资质的医疗器械检验机构出具);
- 临床评价资料(多数二类器械可通过同品种比对或豁免目录路径完成评价);
- 生产制造信息与质量管理体系文件;
- 产品说明书及最小销售单元标签样稿;
- 授权委托书(如适用)。
四、注册流程概述
二类医疗器械注册通常包括以下步骤:
- 产品分类界定(如存疑);
- 产品检验(可自检或委托检验,自检需具备相应能力);
- 临床评价(根据目录选择豁免、同品种比对或临床试验);
- 申请受理(向省级药监部门提交);
- 技术审评(省级审评中心负责);
- 质量管理体系核查(必要时进行现场检查);
- 行政审批与发证。
整个周期通常为6至12个月,具体时长受产品复杂度、补正次数等因素影响。
五、注册证有效期与延续
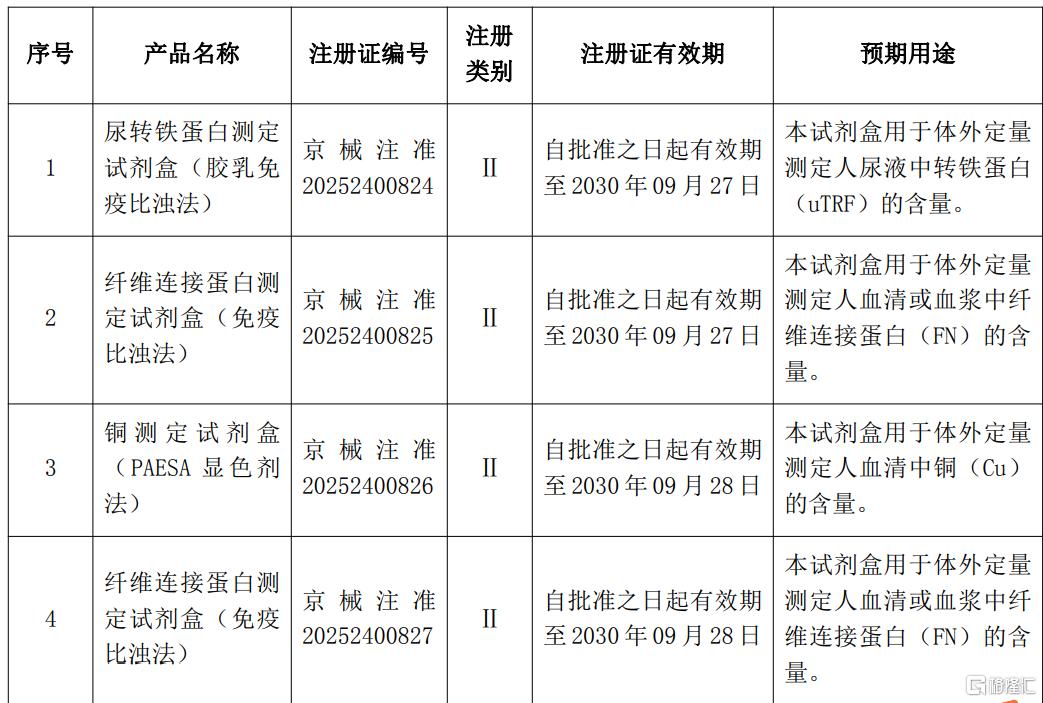
二类医疗器械注册证有效期为5年。有效期届满需要延续注册的,应当在届满前6个月内向原注册部门提出延续申请。若未在规定期限内提出延续申请,注册证将失效,产品不得继续销售。延续注册时,若产品强制性标准发生变化,需提供符合新标准的检验报告。
六、常见问题与注意事项
- 分类界定错误:将二类误判为一类或三类,会导致申报被退回或审批层级错误。
- 临床评价不充分:需严格按照《列入免于临床评价医疗器械目录产品对比说明技术指导原则》等文件执行。
- 体系核查不通过:常见问题包括设计开发输入输出不完整、采购控制不严、生产记录缺失等。
- 标签说明书不合规:需符合《医疗器械说明书和标签管理规定》,不得含有虚假、夸大内容。
- 注册变更未办理:产品名称、型号规格、适用范围、生产地址等发生变化的,应当及时办理变更注册手续。
七、
二类医疗器械注册证是企业产品合法上市的关键门槛。面对不断完善的法规体系和日益严格的审评要求,申请人应当提前规划、充分准备,必要时借助专业注册顾问的力量,以提高注册效率与成功率。合规注册不仅是法律义务,更是对患者安全与企业信誉的负责。
如若转载,请注明出处:http://www.hanbangyiliao.com/product/33.html
更新时间:2026-10-19 21:03:14